

「第16回レギュラトリーサイエンス学会学術大会」開催される
2026年9月4日~5日に、学術総合センター(東京都千代田区)にて、「医療デジタルトランスフォーメーション(Digital Transformation、DX)時代のレギュラトリーサイエンス」をテーマに「第16回レギュラトリーサイエンス学会学術大会」が開催されました。
はじめに
レギュラトリーサイエンス学会(RS学会)は、医療現場、大学・研究機関、産業界や規制当局の関係者が、対等の立場で一堂に会して、医薬品・医療機器などのレギュラトリーサイエンスに関する研究成果や考えを公開討議し、当該学術分野の進歩と普及を図るという設立理念のもと、2010年8月にレギュラトリーサイエンス学会が設立されました。本学会は設立から16年を経て、レギュラトリーサイエンスの概念は広く浸透しつつあります。
2026年は9月4日~5日の2日間にわたり、「医療DX時代のレギュラトリーサイエンス」をテーマとして、各プログラムで活発な議論が行われました。
本学術大会は、大会長講演、特別講演(2題)、シンポジウム(15題)、一般演題(口演17題、ポスター46題)で構成されました。
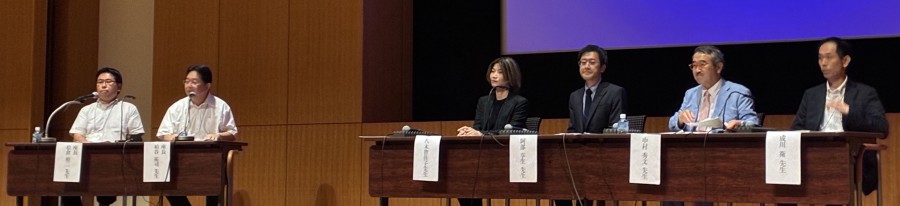
シンポジウム13
オーファンと小児の開発促進策の影響
座長:独立行政法人医薬品医療機器総合 機構審査マネジメント部長 松倉 裕二 氏
製薬協薬事委員会 柏谷祐司委員長
シンポジウム10では、薬事規制の在り方検討会後の制度改正を踏まえ、行政、アカデミア、製薬企業の立場から、希少疾病用医薬品および小児用医薬品の開発の現状と課題が議論されました。
はじめに、独立行政法人医薬品医療機器総合機構(PMDA)審査センター長の成川衛氏から、2024年の希少疾病用医薬品指定制度の見直しにより、医学・薬学的に合理的な患者集団の設定、既存治療が十分でない場合の指定、開発初期段階での相談が可能となり、指定件数が大幅に増加したことが説明されました。一方、指定後も優先審査の対象とならない場合があることを踏まえ、制度の予見性を高めるとともに、政策が当初目指した成果につながっているかを継続的に評価し、次の開発促進策を検討する必要性が示されました。小児用医薬品については、開発計画策定の努力義務化や再審査期間を最長12年とする仕組みなどが整備されてきましたが、制度間の連携、開発要件の明確化、小児臨床試験の実施基盤の継続的な整備が今後の課題とされました。
次に、国立成育医療研究センター研究開発監理部長の中村秀文氏から、日本小児科学会、小児医薬品開発ネットワーク、小児治験ネットワークなど、アカデミアによる支援体制が紹介されました。これらのネットワークでは、医学的助言に加え、治験の実施可能性の検討や施設選定、小児領域に精通した治験コーディネーターの育成など、実務面からも企業の開発を支援しています。また、小児がん・希少難治性疾患では、まず国際共同治験への参加を検討し、治験が困難な場合には治験以外のデータ活用を検討する考え方が示されました。企業には、指針や当局からの提示を待つだけでなく、研究成果を自社の意思決定やグローバル開発計画に組み込み、最適な開発案を自ら提案する姿勢が求められると指摘されました。
続いて、製薬協薬事委員会の阿部享生委員から、製薬協の企業アンケートでは、改定通知がオーファン指定相談のきっかけとなっている企業が多い状況が明らかになった一方で、オーファン指定されないことで導入品目の開発や効能追加を断念した事例があることも明らかになりました。企業が考える指定のメリットとしては、前回の調査結果と比べ新薬創出・適応外薬解消等促進加算(現:革新的新薬薬価維持制度)や市場性加算にメリットを感じる事例が多く見られました。指定要件を満たした品目の73%が優先審査の対象外とされ、そのほぼすべてで「医療上の必要性」が理由として挙げられました。制度改正は企業の指定相談を後押ししているものの、開発促進と患者アクセスの観点から、優先審査の位置付けや判断基準の予見性をさらに高める必要性が示されました。
さらに、製薬協薬事委員会の八木智佳子委員から、製薬協の企業アンケートでは、欧米で小児開発を行っているプロジェクトの約7割で日本でも開発が進められ、欧米と同じ時期に国内開発を検討するプロジェクトも7割を超えました。日本の小児用医薬品開発が、欧米への後追いから、国際共同治験への早期参画へと移行しつつあることがうかがえるとの報告がありました。
パネルディスカッションでは、オーファン指定品目の優先審査、小児開発計画を「義務」ではなく「努力義務」とした背景、小児用剤形・規格の国際調和などが議論されました。努力義務は、企業の負担増によって成人用医薬品を含む日本での開発そのものが断念されることを避けつつ、小児開発を後押しする制度設計であると説明されました。また、オーファン指定件数の増加と審査リソースの制約を踏まえながらも、患者に必要な医薬品を早く届けるという制度本来の目的に照らし、優先審査の在り方を引き続き検討する必要性が共有されました。
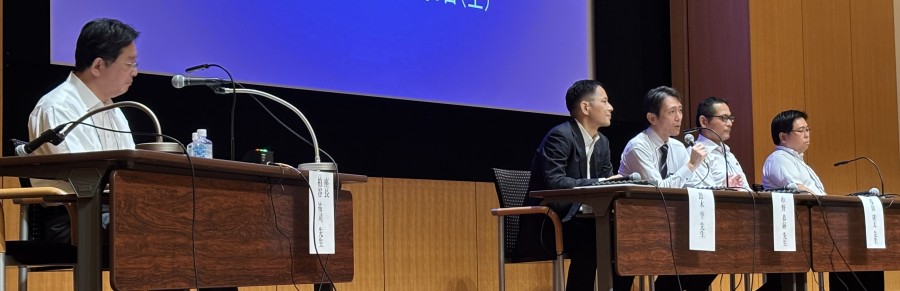
シンポジウム13
より良い審査報告書に向けた展望と課題
座長:製薬協薬事委員会 柏谷祐司委員長
シンポジウム13では、審査報告書を作成するPMDAと、それを利活用するアカデミア・製薬企業の視点から、今後の審査報告書の在り方や、改善に向けた課題について議論されました。
はじめに、PMDA審査マネジメント部長の松倉裕二氏から、「審査報告書の役割と期待されること ~規制当局の立場から~」と題し、審査報告書が医薬品の品質・有効性・安全性に関する科学的評価や審査過程を記録した重要な文書であり、行政の説明責任や透明性確保に加え、医薬品開発、医療現場、海外規制当局など幅広く活用されていることが紹介されました。また、申請・承認件数の増加を背景に、審査の質と効率化の両立が求められる中、人工知能(Artificial Intelligence、AI)活用を含めた今後の審査報告書や審査業務の発展の方向性について説明されました。
次に、名古屋市立大学病院の浅田隆太氏から、「アカデミアにおける新医薬品の審査報告書等の活用と課題」と題し、審査報告書が希少疾患の医薬品開発や臨床試験デザインの検討に有用な情報源であることが紹介されるとともに、審査報告書の活用方法の一つとして、ネガティブな結果となった試験がある承認医薬品の調査結果が紹介されました。そして、審査報告書は承認判断の背景や開発上の留意点を理解する上で重要な資料であり、アカデミアにおける医薬品開発への活用可能性が示されました。
続いて、製薬協薬事委員会申請薬事部会の中野恭嗣部会長から、「審査報告書の改善に向けた共創的アプローチと実務上の論点」と題し、審査報告書が承認判断の過程と根拠を社会に伝える重要な情報基盤であることが説明されるとともに、分かりやすさ、参照性、審査判断の背景や臨床的意義の伝わり方といった課題が紹介されました。また、利用者ニーズと作成・公表実務上の要請の両立の重要性が示され、PMDA、製薬企業、アカデミア、医療現場などの関係者が対話を通じて段階的に改善を進めていく共創的アプローチの必要性が提言されました。
さらに、製薬協薬事委員会申請薬事部会の鈴木亨委員から、「より良い審査報告書に向けた展望と課題 ~2026年度アンケート結果から~」と題し、製薬協加盟企業を対象としたアンケート結果をもとに、審査報告書における検索性や利便性向上への期待が紹介されました。また、PDFのしおり機能活用やサマリー追加、ベネフィット・リスク評価項目の充実に対して肯定的な意見が多く示された一方、作成負担や運用面への配慮の必要性も指摘されました。さらに、承認判断の背景や根拠をより分かりやすく伝える審査報告書の実現に向けて、利活用ニーズと実務上の制約の両立を図りながら検討を進める重要性が示されました。
パネルディスカッションでは、会場から申請者側の審査報告書作成への関与の在り方、不承認品目の審査報告書の公開の可能性など、多くの質問が寄せられました。業界側が検討しているベネフィット・リスク評価や革新性に関する記載の充実について、松倉氏からは、現状においても可能な範囲で適切に記載しているとの説明があり、業界が課題と考えている点について具体的な事例を踏まえ、課題認識を共有した上で議論を深めていくことの重要性が指摘されました。また、PMDAと業界で勉強会を開催し、審査報告書の在り方について実務者レベルで意見交換を行うアイデアも提案され、より良い審査報告書の実現に向けた今後の議論の進め方について、活発な意見交換が行われました。
一般演題<ポスター>
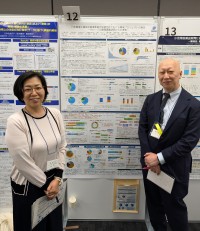
ポスター発表では、製薬協薬事委員会から以下の3テーマが発表されました。
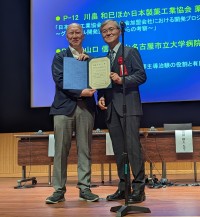
P-12 川畠和巳、西岡由妃(日本製薬工業協会薬事委員会申請薬事部会)
日本製薬工業協会薬事委員会加盟会社における開発プロジェクトの現況~グローバル開発実施状況からの考察~
製薬協薬事委員会申請薬事部会の川畠和巳委員らから、製薬協薬事委員会加盟会社を対象に調査した2026年時点の開発プロジェクトの現況をもとに、グローバル開発品目での日本人を含む第1相試験の必要性、希少疾病・小児開発促進関連の規制に対する企業の考え方などの現状と、今後の日本における医薬品開発の在り方について検討した内容が紹介されました。
プロジェクト数の増加は継続し、国際共同治験は全体の約85%まで拡大しました。新有効成分で日本人第1相試験の省略が開発戦略として採用されつつあり、通知が企業の意思決定を後押ししていることが示唆されました。また、日本人データの集積および小児開発に関する各種通知が、企業の開発戦略に反映され始めている実態が確認されました。一方で、制度の活用はなお発展途上であり、通知の運用実績や開発事例が十分に蓄積されているとは言えません。
今後は、企業・規制当局双方で科学的知見や運用事例を継続的に蓄積・共有し、制度をより効果的に活用することで、効率的な医薬品開発と患者アクセスのさらなる向上につなげていくことが期待されると考察されました。
本発表は、第16回優秀ポスター賞を受賞しました。
P-16 山本善一(日本製薬工業協会薬事委員会申請薬事部会)
新医薬品・新再生医療等製品の審査状況に関するアンケート2026
製薬協薬事委員会申請薬事部会の山本善一委員らから、新医薬品・新再生医療等製品の審査の現状を把握し、審査プロセスの効率化や改善の提案を目的に、日本製薬工業協会薬事委員会加盟の65社を対象とし、2025年1~12月に承認された新医薬品および新再生医療等製品98品目の承認審査状況についてのアンケート調査について、各調査項目の集計結果とともにPMDAに対する意見・要望を紹介しました。
アンケート結果に基づく要望として、今回「照会事項発出の予見性の向上」、「申請電子データの利活用促進」、「専門協議後のコミュニケーション」、「リモート調査プロセスの改善」、「最適使用推進ガイドライン(Guideline、GL)対応の改善」の5項目を取り上げました。各要望について説明が行われ、参加者から広く賛同が示されました。要望事項の中には、継続的に提起しているものの改善に至っていない課題も含まれますが、今後も継続して働きかけを行う必要があるとの認識が共有されました。
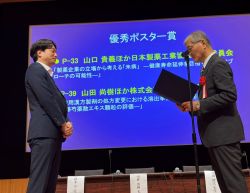
P-33 山口貴義(日本製薬工業協会薬事委員会申請薬事部会)
製薬企業の立場から考える「未病」 -健康寿命延伸を目指す新たなアプローチの可能性-
製薬協薬事委員会申請薬事部会の山口貴義委員らから「未病」をテーマに、製薬企業の視点から考える未病を取り巻く諸課題について、これまでのタスクフォース活動をもとに紹介されました。
本タスクフォースでは、健康寿命の延伸や予防への取り組みに対する幅広い調査、製薬企業の立場から考える未病と病気の境界の検討、産官学のステークホルダーへのヒアリング、そして複数疾患に対する治療体系図の作成と深掘り調査を段階的に実施しました。このうち、未病と病気の境界を「医療用医薬品または医療機器による治療下にあるか否か」と定義し、未病と病気のそれぞれに必要なアプローチを、現行の薬事制度に照らして検討してきました。複数の治療体系図を作成することで治療やセルフメディケーションなどの関係性を可視化し、未病に対するアプローチの全体像を捉えることができましたが、疾患啓蒙・教育といった間接的なヘルスケア関連因子も無視できない状況が明らかになり、未病に対して何が重要かを一元的に整理することは困難とされました。
今後は、各疾患において医療用医薬品の予防的使用も含めた未病に対するガイドラインの必要性についてさらなる検討を深めるとともに、現行の薬事制度下で可能な未病に対するアプローチを整理し、必要に応じて新たな規制の在り方についても提案することを目指して活動を継続します。
本発表は、第16回優秀ポスター賞を受賞しました。
次回「第17回レギュラトリーサイエンス学会学術大会」は、2027年9月3日から4日に開催予定です。
(薬事委員会 杉原正、石原惟志、山口貴義、山本善一、飯山さやか、竹内豊)